Nella produzione di integratori alimentari un errore può nascere molto prima che il lotto raggiunga la fase di confezionamento. Una bilancia selezionata male, una versione non aggiornata dell’etichetta o un cambio prodotto gestito in modo incompleto possono generare conseguenze diverse. Alcune criticità emergono subito; altre possono restare invisibili fino a un controllo successivo, a un reclamo oppure alla distribuzione. La FMEA, Failure Modes and Effects Analysis, è una tecnica utile per individuare in anticipo i modi in cui un processo potrebbe non svolgere la propria funzione e per decidere quali prevenzioni, verifiche e modifiche approfondire.
Nel settore alimentare è però essenziale distinguere gli strumenti. La FMEA è una metodologia generale di analisi dei guasti e dei loro effetti; non sostituisce il sistema di gestione della sicurezza alimentare né le procedure basate sui principi HACCP previste dalla legislazione pertinente. Il documento IEC 60812:2018 illustra come pianificare, eseguire, documentare e mantenere una FMEA, anche di processo. È un riferimento tecnico generale e non attribuisce automaticamente alle imprese di integratori l’obbligo di utilizzare una determinata scala o un unico indice numerico. Questa guida mostra come adattarne la logica a fasi reali di produzione, con esempi ipotetici, senza confondere il punteggio di rischio con una decisione di conformità del prodotto finito.
Che cos’è una FMEA di processo
Una FMEA parte dalla domanda «in quale modo questa fase potrebbe non funzionare come previsto?». Ogni possibile modo di guasto viene collegato alle conseguenze, alle cause plausibili e ai controlli esistenti. L’analisi non richiede che il guasto si sia già verificato: è proprio l’anticipazione ragionata degli scenari a renderla utile. Può riguardare una macchina, una procedura, una registrazione o l’interazione fra persone e attrezzature. Una FMEA di processo, spesso indicata come PFMEA, osserva in particolare le fasi operative e ciò che potrebbe compromettere il risultato previsto.
Nel confezionamento di integratori, per esempio, la funzione della fase può essere applicare a ogni flacone l’etichetta corretta per formula, lotto e mercato di destinazione. Un possibile modo di guasto è l’applicazione di un’etichetta appartenente a un’altra referenza. L’effetto può riguardare la comunicazione obbligatoria al consumatore, la rintracciabilità e, in determinate circostanze, un rischio connesso alla mancata informazione su allergeni o ingredienti. Le cause da valutare possono comprendere materiali mescolati, versioni non ritirate o controlli di cambio linea non adeguati.
Una FMEA completa non termina con la descrizione del problema. Deve individuare controlli già presenti, azioni possibili, responsabili e verifica successiva dell’efficacia. Se il documento viene compilato una volta e mai più aggiornato, può diventare un archivio di ipotesi non collegate ai problemi effettivi della produzione. La sua utilità dipende dalla capacità di guidare decisioni tecniche pertinenti e verificabili.
FMEA e HACCP: strumenti complementari, non intercambiabili
L’HACCP si concentra sull’identificazione e sul controllo dei pericoli significativi per la sicurezza alimentare. Il Regolamento (CE) n. 852/2004 disciplina gli obblighi pertinenti e la comunicazione della Commissione europea 2022/C 355/01 chiarisce l’organizzazione dei sistemi di gestione della sicurezza alimentare, distinguendo corrette pratiche igieniche, prerequisiti e procedure basate sui principi HACCP, con flessibilità proporzionata alle attività. La comunicazione è una guida interpretativa: i requisiti giuridici derivano dalla normativa applicabile, non dalla semplice esistenza di un modello aziendale.
La FMEA può affiancare questi strumenti perché considera anche guasti tecnologici, affidabilità delle operazioni, errori documentali e variazioni di processo. Tuttavia un valore basso di priorità FMEA non può essere usato per escludere un pericolo significativo individuato nell’analisi HACCP. Un evento raro ma con conseguenze gravi per la sicurezza alimentare potrebbe richiedere comunque misure rigorose e una valutazione specifica; non basta confrontarne il prodotto di tre numeri con una soglia arbitraria.
| Aspetto | FMEA di processo | HACCP |
|---|---|---|
| Domanda iniziale | Come può non funzionare una fase o una funzione? | Quali pericoli significativi per la sicurezza alimentare devono essere controllati? |
| Campo di osservazione | Affidabilità, errori operativi, effetti e controlli | Pericoli e misure di controllo pertinenti alla sicurezza alimentare |
| Risultato tipico | Elenco strutturato di scenari e azioni di miglioramento | Analisi dei pericoli e procedure di controllo secondo i principi applicabili |
| Ruolo normativo | Metodo tecnico volontario, salvo obblighi specifici di altro tipo | Inserito nella disciplina di igiene alimentare pertinente |
Per comprendere il perimetro della sicurezza alimentare è disponibile la nostra guida al piano HACCP per gli integratori. Una FMEA può arricchire il ragionamento sulle cause e sulle debolezze del processo, ma non va presentata come una scorciatoia per evitare analisi e verifiche obbligatorie.
Il primo passo: descrivere una fase in termini verificabili
Una valutazione utile comincia con una funzione chiara. «Produzione capsule» è un perimetro molto ampio; «prelevare e pesare la materia prima identificata per il lotto autorizzato» definisce un’operazione più analizzabile. Occorre stabilire l’input atteso, l’output, le persone coinvolte, i documenti e i dispositivi utilizzati. Una fase può essere scomposta in più attività quando un singolo elenco di rischi sarebbe troppo generico per orientare le decisioni.
Prima della valutazione è utile raccogliere fonti realmente disponibili: procedura vigente, schema del processo, parametri tecnici, istruzioni del costruttore, schede delle materie prime, registrazioni di guasti e non conformità, segnalazioni di reclamo e risultati delle verifiche di processo. Non è necessario inventare frequenze o percentuali quando i dati non esistono. Una stima esperta può essere annotata come tale, indicando la sua incertezza e distinguendola da una frequenza osservata.
La FMEA dovrebbe essere redatta da un gruppo che conosce il processo concreto. Il responsabile qualità può individuare scenari documentali e di sicurezza; chi utilizza la macchina può descrivere inceppamenti o regolazioni ricorrenti; chi gestisce acquisti e packaging può spiegare le varianti dei componenti. Coinvolgere competenze diverse riduce il rischio che un documento teorico ignori problemi operativi noti agli addetti.
Modo di guasto, effetto e causa: tre concetti da non mescolare
Il modo di guasto descrive in quale forma una funzione può venire meno: etichetta sbagliata applicata, peso non corretto registrato, sigillo incompleto oppure versione formula non aggiornata. L’effetto riguarda ciò che potrebbe accadere a valle: informazione erronea, lotto da verificare, perdita di integrità della confezione o impossibilità di ricostruire il processo. La causa è invece il meccanismo che può generare il guasto, per esempio un’identificazione insufficiente, un sistema di controllo non adeguato o un cambio prodotto incompleto.
Queste informazioni vanno scritte separatamente. Inserire come causa «errore umano» senza ulteriore analisi raramente permette di definire una prevenzione efficace. È utile interrogarsi su ciò che rende l’errore plausibile: due imballaggi quasi identici, codici difficili da distinguere, procedure non aggiornate, scarsa accessibilità delle informazioni o un passaggio non verificato. Le azioni migliori agiscono sulla situazione che favorisce l’errore, anziché limitarsi a raccomandare maggiore attenzione.
Nel caso del confezionamento, per esempio, il guasto «tappo non correttamente serrato» può dipendere da una regolazione non idonea, da componenti incompatibili o da una verifica insufficiente. L’effetto può consistere in perdita di tenuta o difficoltà nella protezione del contenuto, secondo la configurazione. Un’analisi strutturata deve collegare causa, effetto e controlli tecnici al prodotto realmente lavorato, non attribuire automaticamente lo stesso rischio a ogni formato di flacone.
Gravità, probabilità e rilevabilità: come usare le scale
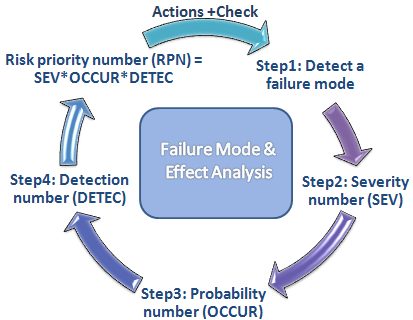
Molte FMEA valutano gli scenari con tre dimensioni: gravità dell’effetto, probabilità o frequenza del guasto e capacità dei controlli di intercettarlo prima che provochi la conseguenza indesiderata. Le scale devono essere definite con esempi e criteri coerenti; spesso si utilizzano valori numerici convenzionali, come da 1 a 10, ma non si tratta di misure fisiche universali. Un punteggio 8 non significa che un evento sia «due volte più grave» di uno con punteggio 4.
La gravità riguarda l’effetto potenziale, non quanto sia comodo risolverlo. Se una mancata informazione riguarda un allergene rilevante, la valutazione deve considerare la possibile conseguenza per i consumatori e non soltanto la perdita commerciale del lotto. La probabilità dovrebbe utilizzare, quando disponibili, dati di esperienza omogenei e, altrimenti, una stima chiaramente segnalata come tale. La rilevabilità valuta la capacità dei controlli realmente esistenti di identificare il problema tempestivamente: un controllo previsto ma non eseguito non dovrebbe essere conteggiato come misura efficace.
Occorre inoltre fissare la direzione della scala. In molte convenzioni un punteggio alto di rilevabilità significa bassa capacità di rilevare il guasto, cioè una condizione peggiore. Senza una legenda questo dettaglio può essere interpretato al contrario. L’uso dei numeri rende più semplice ordinare i problemi, ma l’analisi qualitativa deve restare leggibile anche da chi non conosce la formula adottata.
Il numero RPN: utile ma insufficiente da solo
Una forma tradizionale di priorità FMEA utilizza il Risk Priority Number, indicato come RPN, calcolato moltiplicando gravità (S), occorrenza (O) e rilevabilità (D): RPN = S × O × D. È una convenzione pratica presente in numerose applicazioni, non la misura oggettiva di una probabilità di danno. Il riferimento IEC 60812:2018 considera anche modalità alternative di priorità e strumenti come matrici di criticità, proprio perché un unico prodotto numerico presenta limiti importanti.
Il problema più evidente è che combinazioni diverse possono produrre valori identici o vicini. Un rischio gravissimo ma raro e facilmente intercettabile può ricevere un RPN simile a un difetto frequente ma meno importante. Confrontare soltanto il numero può quindi spingere a intervenire sulla seconda situazione, ignorando la prima. È necessario definire criteri che tengano conto anche della gravità e degli obblighi di sicurezza indipendentemente dal prodotto aritmetico.
Le scale sono ordinali e dipendono dalle definizioni dell’organizzazione. Cambiare la legenda, per esempio considerando «rilevazione 8» una condizione differente rispetto alla versione precedente, rende i punteggi storici meno confrontabili. Per questo una FMEA deve conservare versione della scala, data della valutazione, partecipanti e motivazione dei punteggi principali. Una semplice tabella con numeri senza argomentazioni può creare più sicurezza apparente che reale.
Tre esempi ipotetici nella produzione di integratori
Consideriamo un esempio esclusivamente formativo su una linea che pesa, miscela e confeziona integratori. I punteggi seguono una scala convenzionale da 1 a 10 con rilevabilità alta quando il guasto è difficile da intercettare. Non descrivono dati Noebis e non sono criteri legali o soglie di accettazione dei lotti. Le situazioni servono a mostrare l’interpretazione e i limiti dell’RPN.
| Scenario ipotetico | S | O | D | RPN |
|---|---|---|---|---|
| Informazione su allergene non correttamente riportata su una confezione | 9 | 2 | 8 | 144 |
| Scostamento di pesata di un ingrediente rilevante per la composizione | 7 | 5 | 4 | 140 |
| Errata posizione di un codice lotto su un’etichetta | 8 | 3 | 4 | 96 |
Nel primo caso il valore 144 non prova che l’evento si sia verificato né quantifica il rischio sanitario. Indica soltanto una priorità relativa secondo scale ipotetiche. La gravità associata a una mancata informazione su allergeni richiede comunque attenzione specifica nella gestione della sicurezza alimentare, senza attendere che l’RPN superi un valore arbitrario. Nel secondo caso potrebbe essere necessario valutare controlli di pesata, identificazione del lotto, verifica delle quantità e integrità delle registrazioni. Nel terzo caso occorrerebbe distinguere un problema meramente grafico da un difetto che compromette la rintracciabilità effettiva.
L’analisi corretta non termina con tre numeri. Occorre individuare le misure esistenti, stimarne la capacità di prevenzione e rilevazione e stabilire quali verifiche siano necessarie prima di una decisione sul lotto. Se un problema riguarda sicurezza o conformità, le procedure pertinenti devono essere applicate indipendentemente dalla graduatoria degli RPN. In tal modo la FMEA resta un supporto alla valutazione tecnica, non un sistema di autorizzazione automatica.
Prevenzione e rilevazione: intervenire prima dell’errore o intercettarlo
Le misure preventive agiscono sulle cause, riducendo la possibilità che un guasto si manifesti. Possono comprendere componenti chiaramente identificati, vincoli di selezione dei materiali, istruzioni univoche, configurazioni tecniche adeguate e formazione collegata al processo. Le misure di rilevazione agiscono invece sul riconoscimento tempestivo di un guasto: un controllo documentato di etichetta, una verifica del peso, l’ispezione del sigillo o un confronto con la distinta base approvata possono intercettare un problema prima della distribuzione.
La distinzione è utile perché un controllo a valle non elimina la causa di un errore ricorrente. Se due bobine grafiche sono quasi identiche e vengono conservate senza separazione, aggiungere un’ulteriore firma di controllo può ridurre la probabilità che un errore raggiunga il consumatore ma non affronta necessariamente la confusione al prelievo. La scelta delle azioni dovrebbe valutare efficacia, fattibilità e possibilità di verifica, senza presupporre che più firme siano sempre la soluzione migliore.
Un intervento va inoltre provato in condizioni realistiche. Una modifica della procedura di cambio prodotto, per esempio, richiede di verificare che l’identificazione dei materiali resti chiara quando la linea viene pulita, preparata e riavviata. Per questo può essere utile confrontare l’analisi con le procedure di line clearance e con il sistema di revisione dei file di confezionamento.
FMEA delle pesate: un esempio di analisi più profonda
La pesata delle materie prime offre diversi possibili modi di guasto: selezione del componente errato, uso di una versione non aggiornata della formula, trascrizione non corretta, strumento non idoneo oppure confusione fra quantità lorda della materia prima e contenuto effettivo della sostanza caratterizzante. Non tutti gli scenari hanno le stesse conseguenze. Un errore su un eccipiente tecnologico e uno sulla quantità di un nutriente non devono essere trattati automaticamente come equivalenti, perché formulazione e rischio possono essere diversi.
L’analisi dovrebbe partire dai documenti realmente impiegati e dalle verifiche previste: identificativo del fornitore, lotto, formula approvata, strumento di misura, criteri di accettazione e revisione delle registrazioni. Quando un calcolo considera titolo o purezza della materia prima, è necessario controllare la fonte del valore utilizzato. La guida Noebis sul fattore di correzione della purezza approfondisce proprio la differenza tra massa da pesare e contenuto di riferimento.
Un’eventuale azione correttiva dovrebbe puntare a rendere il processo meno vulnerabile, per esempio tramite versioni controllate dei documenti o una verifica indipendente quando appropriata. La FMEA non sostituisce la valutazione dell’impatto di un errore già accaduto: se emerge una pesata anomala, occorre seguire le procedure per non conformità e decisioni sul lotto, senza limitarsi ad aggiornare un punteggio.
FMEA del confezionamento: etichette, sigilli e tracciabilità
Nel confezionamento l’identità corretta del prodotto dipende anche da flaconi, tappi, sigilli, etichette e codici di lotto. La presenza di più varianti e mercati commerciali può rendere complessa la gestione dei materiali stampati, perché differenze grafiche minime possono corrispondere a informazioni obbligatorie differenti. Una FMEA può aiutare a documentare il percorso che collega la selezione dei componenti alla verifica iniziale della linea e ai controlli durante la produzione.
Il rischio di utilizzare una versione grafica superata può essere affrontato con identificazione univoca, segregazione dei materiali, gestione delle revisioni e verifiche in fase di avvio. Per i sigilli, invece, l’analisi può considerare parametri della macchina, compatibilità dei materiali, controlli di tenuta e registrazioni. La severità delle conseguenze dipende dal prodotto, dalla modalità di confezionamento e dal problema specifico, non soltanto dalla parola «sigillo». Un buon documento evita formule fisse e approfondisce le differenze tra le referenze.
La rintracciabilità è essenziale anche dopo la consegna. Se un codice lotto è assente o non leggibile, può diventare più difficile individuare le unità coinvolte in un’eventuale indagine. La FMEA può aiutare a prevenire la criticità, ma le procedure di ritiro e richiamo rimangono disciplinate dalle responsabilità previste dalla legislazione alimentare. La guida Noebis sulla rintracciabilità e gestione del richiamo fornisce il contesto complementare.
Come valutare le cause dopo un reclamo o una deviazione
Un reclamo concreto può mettere alla prova le ipotesi della FMEA. Se si verifica ripetutamente un difetto non previsto, il documento dovrebbe essere aggiornato con le informazioni osservate. Occorre però distinguere la revisione preventiva dall’indagine retrospettiva: nel secondo caso bisogna ricostruire fatti, materiali, registrazioni e lotti eventualmente coinvolti. Inserire a posteriori un evento nella tabella come se fosse stato considerato prima della produzione non sarebbe una rappresentazione fedele del lavoro svolto.
Quando vengono individuate cause ricorrenti, è utile collegare l’analisi a un processo CAPA proporzionato. L’azione può correggere un difetto attuale, eliminare una causa di ripetizione o migliorare un controllo. La verifica dell’efficacia è essenziale: non basta modificare una procedura e dichiarare il rischio ridotto immediatamente. La guida Noebis sulle azioni correttive e preventive negli integratori approfondisce il rapporto tra deviazioni, cause e riesame.
Un foglio FMEA utile: struttura e gestione delle revisioni
Una tabella FMEA può essere gestita su carta, in un foglio di calcolo o in un software specializzato. L’affidabilità non dipende soltanto dalla scelta dello strumento, ma dalla chiarezza del modello e dalla sua gestione. I campi di base comprendono fase o funzione, modo di guasto, effetto, causa, controlli esistenti, valutazione, azioni, responsabile e verifica dei risultati. È opportuno aggiungere data, revisione e motivazione dei cambiamenti quando la storia del documento è rilevante.
Un foglio elettronico può calcolare automaticamente gli RPN, ma bisogna verificare le formule e proteggere le parti che non dovrebbero essere modificate accidentalmente. Non è corretto lasciare che l’ordinamento numerico decida automaticamente che cosa richieda intervento: l’analisi della gravità e i requisiti di sicurezza devono rimanere visibili. Un registro eccessivamente ricco di colonne può inoltre diventare difficile da mantenere e spingere a compilazioni formali prive di valutazione reale.
La periodicità del riesame dovrebbe rispecchiare i cambiamenti del processo. Nuove materie prime, attrezzature, formati, fornitori, reclami significativi o risultati inattesi possono richiedere una revisione mirata. Quando tutto rimane invariato, è comunque utile stabilire un criterio documentato per verificare che ipotesi e controlli conservino validità. La FMEA è una fotografia ragionata di una situazione tecnica che può evolvere.
RPN prima e dopo: come evitare miglioramenti soltanto numerici
Dopo un intervento si possono riesaminare occorrenza e rilevabilità, ma i punteggi dovrebbero cambiare solo se esiste una ragione documentata. Installare un nuovo sensore, ad esempio, non dimostra automaticamente che un guasto venga rilevato con affidabilità se non sono stati verificati l’effettivo funzionamento e i limiti del controllo. Analogamente, formare il personale senza verificare la comprensione e l’applicazione della procedura non giustifica, da sola, una forte riduzione della frequenza stimata.
È importante conservare il punteggio precedente e la motivazione del nuovo. Anche quando l’RPN diminuisce, alcuni rischi possono richiedere monitoraggio continuo o verifiche ulteriori. Non si dovrebbe cercare di raggiungere una soglia numerica arbitraria attraverso modifiche della scala o classificazioni convenienti. L’obiettivo è un processo realmente più affidabile e più controllabile, non una tabella che mostri soltanto valori bassi.
Checklist pratica per una prima FMEA in stabilimento
- Definire il processo: identificare fase, prodotto, versione e attrezzatura effettivamente considerati.
- Coinvolgere chi opera: raccogliere conoscenze da produzione, qualità, manutenzione e funzioni pertinenti.
- Descrivere la funzione: chiarire che cosa deve accadere e quale risultato è atteso.
- Individuare i guasti: scrivere scenari concreti, non etichette generiche come «errore umano».
- Separare cause ed effetti: descrivere perché il guasto può verificarsi e quali conseguenze produrrebbe.
- Elencare i controlli: distinguere prevenzione e rilevazione realmente attive.
- Definire le scale: stabilire criteri e significato dei punteggi prima di utilizzarli.
- Valutare la gravità: preservare la priorità dei pericoli significativi e degli obblighi di sicurezza.
- Assegnare le azioni: indicare responsabili, prove di efficacia e condizioni di completamento.
- Riesaminare: aggiornare valutazione e documenti quando cambiano processo, eventi o conoscenze.
La checklist non richiede di compilare decine di scenari senza priorità. È preferibile partire dalle fasi con conseguenze rilevanti e dati sufficienti per un ragionamento credibile, poi approfondire progressivamente. I risultati devono rimanere utilizzabili nella gestione reale del processo e non soltanto durante una presentazione o un audit.
Domande frequenti
La FMEA è obbligatoria per ogni produttore di integratori?
Non esiste un obbligo generale, derivante dalla sola disciplina europea degli integratori, di usare esattamente il metodo FMEA e l’RPN su ogni fase. Gli obblighi alimentari di sicurezza, igiene e rintracciabilità restano applicabili secondo le norme pertinenti. La FMEA può essere una tecnica aggiuntiva adottata volontariamente o richiesta da specifici accordi o sistemi di gestione, da verificare caso per caso.
Un RPN basso significa che il lotto è sicuro?
No. L’RPN è un numero relativo calcolato con scale convenzionali. Non sostituisce l’analisi dei pericoli significativi, i controlli pertinenti né una decisione di rilascio. Eventi a gravità elevata richiedono attenzione indipendentemente dalla graduatoria numerica.
La FMEA deve contenere tutti i guasti mai accaduti?
È utile considerare scenari plausibili e rilevanti per il processo, collegati a esperienza, dati e valutazione tecnica. Il documento va aggiornato quando emergono informazioni nuove, ma accumulare ipotesi improbabili senza un metodo non migliora automaticamente il controllo. Serve una delimitazione del campo e una revisione ragionata.
Si possono confrontare RPN di fabbriche differenti?
Soltanto con grande prudenza. Scale, definizioni, caratteristiche dei prodotti e controlli possono essere differenti. Un valore ottenuto in un’organizzazione non equivale automaticamente allo stesso livello di rischio in un’altra, soprattutto se sono diversi il significato della rilevabilità e la scala di gravità.
Chi dovrebbe firmare una FMEA?
Le responsabilità di redazione, riesame e approvazione dipendono dal sistema documentale adottato, dalla natura del processo e dagli eventuali accordi pertinenti. È importante che il documento identifichi persone competenti e che la valutazione sia coerente con le responsabilità effettive, senza presumere una firma universale prescritta da una norma generale.
Conclusioni
La FMEA permette di ragionare in anticipo su errori e guasti che possono rendere meno affidabile la produzione di integratori. La sua utilità principale è trasformare conoscenze operative e documenti di qualità in un percorso chiaro: individuare una funzione, descrivere ciò che potrebbe andare storto, comprenderne cause ed effetti e valutare controlli e possibili interventi. I punteggi possono aiutare nell’organizzazione del lavoro, ma non sostituiscono l’esame delle conseguenze e dei requisiti di sicurezza alimentare.
Per un produttore conto terzi conviene partire da alcune fasi realmente critiche, come identificazione e pesata dei componenti, gestione delle revisioni, cambio prodotto e confezionamento. Un documento breve, preciso e aggiornato è più utile di una tabella estesa che non conduce a decisioni concrete. La FMEA resta un metodo tecnico complementare al sistema qualità: non è un certificato di conformità e non autorizza a ridurre i controlli necessari sul prodotto finito.
Fonti normative e metodologiche
- IEC 60812:2018, Failure modes and effects analysis (FMEA and FMECA).
- IEC 31010:2019, Risk management — Risk assessment techniques.
- Commissione europea, Comunicazione 2022/C 355/01 su GHP e procedure basate sui principi HACCP.
- Regolamento (CE) n. 852/2004, norme di igiene degli alimenti.
- Regolamento (CE) n. 178/2002, sicurezza degli alimenti e rintracciabilità.
Nota editoriale: l’esempio numerico con valori S, O e D è ipotetico; non rappresenta una valutazione di rischio di prodotti o linee Noebis, né un piano HACCP. Ogni applicazione deve essere costruita su processi, pericoli e documentazione effettivi.