Tra due produzioni di integratori, una linea può apparire pulita e conservare comunque tracce della miscela precedente. La validazione della pulizia tra lotti serve a stabilire, con prove pertinenti al processo, se la procedura adottata sia in grado di ridurre i residui secondo criteri motivati. È particolarmente importante nelle lavorazioni conto terzi, dove cambiano spesso polveri botaniche, ingredienti proteici, eccipienti e formule con profili allergenici differenti.
Il tema va distinto dalle promesse generiche di «assenza di contaminazione». La normativa alimentare impone controlli igienici e prescrizioni specifiche per l’uso successivo di attrezzature che hanno trattato allergeni; i metodi analitici per dimostrare l’efficacia devono essere scelti in base al rischio concreto. Questa guida affronta punti critici del mixer, tamponi, risciacqui, ATP, ELISA, criteri di accettazione e gestione dei risultati non conformi.
Il cambio lotto non è soltanto un’operazione di pulizia
Quando una linea passa da una miscela di vitamine a un integratore contenente estratti botanici, oppure da un prodotto con ingredienti allergenici a uno che non li dichiara, il rischio principale non è sempre la sporcizia visibile. Polveri fini e residui adesi alle superfici possono trasferirsi al lotto successivo in quantità difficili da osservare. Si parla di carry-over, cioè trasporto involontario di materiale dal processo precedente. La pulizia è la misura operativa; la sua verifica serve a controllare che sia stata eseguita; la validazione è l’insieme di evidenze utilizzate per dimostrare in anticipo che una procedura, applicata nelle condizioni definite, è idonea a ottenere il risultato richiesto.
Questi tre concetti non vanno confusi. Un operatore può aver rispettato i tempi previsti e aver registrato l’intervento senza che ciò dimostri automaticamente l’efficacia rispetto a uno specifico residuo. Un esito favorevole di un tampone su una superficie non rappresentativa può essere altrettanto poco informativo. La qualità del controllo dipende dalla conoscenza del processo, dalla scelta dei punti di campionamento e dai metodi analitici capaci di misurare la caratteristica di interesse. Per un produttore conto terzi che alterna molte formule, il cambio lotto deve essere progettato in funzione dei rischi reali delle combinazioni di prodotti.
Perché i residui sono diversi tra loro
Non tutti i residui si comportano allo stesso modo. Una polvere molto fine può depositarsi in una zona difficilmente visibile; un ingrediente oleoso può aderire alle superfici e richiedere un detergente appropriato; una proteina allergenica necessita di una valutazione specifica, perché un controllo generico di pulizia non ne documenta l’assenza. Alcuni estratti botanici possono lasciare una colorazione persistente senza che ciò corrisponda necessariamente alla stessa quantità di residuo che interessa il rischio. La difficoltà non è descrivibile con una sola misura valida per ogni materia prima.
Conviene quindi classificare le famiglie di prodotti per caratteristiche fisiche, solubilità, adesività, quantità normalmente lavorate, possibile presenza di allergeni e difficoltà di rimozione. La scelta del caso più difficile, detto talvolta worst case, deve derivare da queste proprietà e dalla configurazione dell’impianto. Una formula apparentemente semplice può diventare il caso peggiore se contiene un componente che aderisce in un punto non facilmente accessibile. La selezione deve essere motivata e aggiornata quando cambiano ricette, detergenti o apparecchiature.
Le parti più critiche del miscelatore
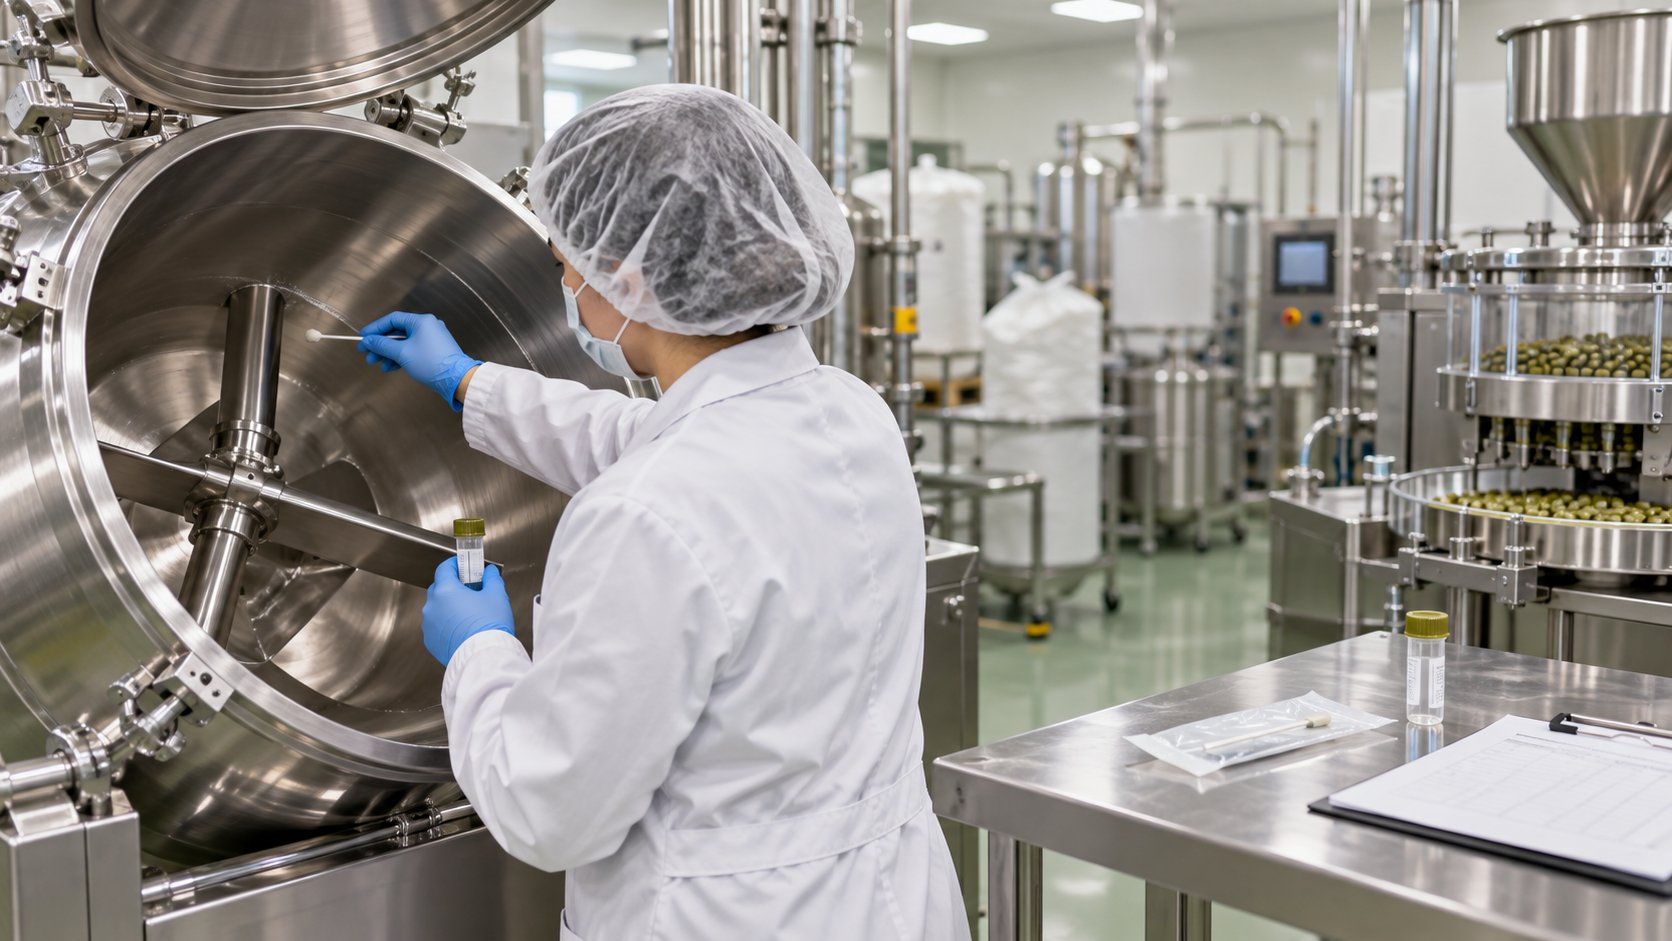
Le superfici grandi e lisce sono spesso più facili da pulire e ispezionare, mentre giunzioni, guarnizioni, raccordi, valvole di scarico, filettature, zone di contatto tra parti mobili e punti di accumulo richiedono attenzione particolare. Anche coperchi, tramogge, tubazioni flessibili, setacci e strumenti impiegati nella pesata possono rimanere fuori dalla procedura se l’analisi del flusso è troppo limitata. Per una linea di capsule o compresse occorre includere le parti che vengono a contatto con la miscela durante alimentazione, dosaggio e scarico, non soltanto il recipiente principale.
Una mappatura fotografica dei punti critici rende il controllo ripetibile. Ogni punto può avere un codice, una modalità di accesso e un criterio di campionamento. Se una superficie non è raggiungibile da un tampone, si valuta un metodo alternativo, per esempio un campione di risciacquo quando la geometria lo permette; non si assume che una zona invisibile sia automaticamente pulita. La progettazione igienica e la manutenzione riducono i punti in cui il residuo potrebbe accumularsi, ma non eliminano la necessità di verificare le condizioni reali dopo la lavorazione.
Pulizia a secco e pulizia umida
Negli impianti che lavorano polveri, il ricorso all’acqua deve essere valutato alla luce dell’idoneità delle apparecchiature, delle caratteristiche dei residui, della possibilità di asciugatura completa e dei rischi microbiologici. Alcuni materiali si prestano a rimozione meccanica e aspirazione controllata; altri possono richiedere detergenti e procedure umide. Soffiare aria compressa su una polvere in un’area aperta può disperdere il materiale e trasferirlo a zone adiacenti, quindi non è una soluzione da adottare senza una valutazione specifica. Anche spazzole e utensili per la pulizia possono diventare fonti di trasferimento tra linee.
Il protocollo deve specificare smontaggio, strumenti, sequenza delle operazioni, prodotti utilizzati, concentrazione quando pertinente, tempi di contatto, azione meccanica, eventuale risciacquo e condizioni di asciugatura. Non è corretto trasportare automaticamente una procedura progettata per una linea umida su un’apparecchiatura destinata a polveri igroscopiche. La sicurezza del personale e la compatibilità dei materiali devono essere considerate. La ripetibilità dell’intervento richiede istruzioni realistiche, comprese le immagini dei punti meno accessibili e una verifica dello stato di integrità delle parti smontate.
Che cosa richiede il quadro igienico europeo
Il regolamento (CE) n. 852/2004 stabilisce obblighi generali di igiene e impone che le attrezzature a contatto con gli alimenti siano mantenute in condizioni che riducano i rischi di contaminazione. Le procedure basate sui principi HACCP devono considerare i pericoli pertinenti alla specifica attività. Per gli allergeni esiste inoltre una disposizione particolarmente rilevante: il regolamento (UE) 2021/382 ha modificato l’allegato II del regolamento igienico, prevedendo che attrezzature e contenitori usati con sostanze o prodotti che causano allergie o intolleranze, di cui all’allegato II del regolamento 1169/2011, non siano impiegati per alimenti che non li contengono senza pulizia e verifica almeno dell’assenza di residui visibili.
La formula «almeno» è importante. La disposizione stabilisce quel livello minimo di controllo visivo ma non significa che qualsiasi procedura sia automaticamente sufficiente in ogni situazione. Quando l’analisi del rischio mostra che residui allergenici non visibili sono significativi, possono essere necessarie verifiche più sensibili e dimostrazioni sperimentali dell’efficacia della pulizia. Occorre anche evitare di sostenere che il regolamento imponga indistintamente un particolare test ELISA su ogni superficie: il metodo deve essere adeguato al rischio e alla matrice. La validazione costituisce una buona pratica di gestione e documentazione scientifica della procedura, mentre l’obbligo giuridico va letto nel suo ambito preciso.
La valutazione degli allergeni prima del cambio
Le formule degli integratori possono contenere ingredienti derivati da latte, soia, pesce, crostacei o altre categorie contemplate dall’allegato II del regolamento (UE) n. 1169/2011. L’elenco delle sostanze da dichiarare deve essere verificato sul caso reale, considerando forma dell’ingrediente, specifiche e eventuali esenzioni previste. La pianificazione della produzione dovrebbe distinguere i passaggi tra prodotti con lo stesso profilo allergenico da quelli in cui il lotto successivo non contiene la sostanza lavorata in precedenza. Anche il materiale depositato all’esterno del miscelatore o trasferito con palette e contenitori mobili merita attenzione.
La sequenza produttiva può essere organizzata per ridurre i cambi ad alto rischio, ma ciò non elimina la necessità di pulire correttamente. L’eventuale uso di attrezzature dedicate è una misura che va valutata in funzione di volumi, materie prime e possibilità di segregazione. Se si usa una linea condivisa, il piano deve indicare per quali allergeni la procedura è stata studiata, quali punti sono controllati e che cosa accade in caso di esito non conforme. Non è corretto promettere «assenza assoluta di allergeni» sulla sola base di un intervento o di un test con un determinato limite di rilevazione.
Validazione e verifica periodica: due decisioni diverse
La validazione iniziale è una dimostrazione pianificata: si eseguono prove in condizioni definite, si valutano punti critici e casi difficili e si verifica che il metodo di pulizia riduca il residuo secondo criteri giustificati. La verifica ordinaria serve invece a controllare, durante l’attività, che la procedura convalidata sia stata eseguita e che rimanga sotto controllo. Quest’ultima può comprendere ispezione visiva, registrazione dei parametri, tamponi mirati o altri controlli previsti dal piano. Il risultato favorevole di una singola verifica non sostituisce il ragionamento con cui si è stabilita in precedenza l’efficacia del metodo.
Quando cambia la ricetta, si introduce una nuova fonte allergenica, si modifica la superficie o viene installata una nuova parte del mixer, occorre valutare se la validazione precedente sia ancora applicabile. La necessità di ripetere le prove dipende dall’impatto della modifica, non da una formula rituale valida per ogni stabilimento. È importante conservare versioni delle istruzioni, report originali, fotografie e risultati analitici. La verifica periodica deve poter individuare una deriva prima che si trasformi in contaminazione del prodotto successivo.
Swab e campioni di risciacquo: come si sceglie
Il tampone su superficie, spesso chiamato swab, permette di campionare un’area definita e di concentrarsi sui punti a rischio. Il metodo deve descrivere estensione e geometria dell’area, tipologia del tampone, liquido di estrazione quando previsto, movimento e condizioni di conservazione. Il risultato non dipende solo dalla quantità di residuo: anche il recupero del materiale dalla superficie e dal tampone può variare. Se un composto aderisce fortemente all’acciaio oppure a una guarnizione, una lettura bassa può riflettere un recupero inefficiente anziché un residuo realmente assente.
Un campione di risciacquo può rappresentare porzioni di impianto difficili da raggiungere, ma può diluire molto il contaminante e rendere complessa l’attribuzione del risultato a uno specifico punto critico. Dove si impiegano entrambi i metodi bisogna sapere quale informazione aggiunge ciascuno. La definizione di punti e superfici deve considerare non solo facilità di accesso, ma probabilità di ristagno del materiale, componenti smontabili e rischio che il residuo raggiunga il lotto successivo. La validazione analitica del recupero è particolarmente importante se il limite di accettazione è vicino alla capacità di misura.
ATP: utile per l’igiene, non prova specifica dell’assenza di allergeni
I test basati su ATP possono offrire un segnale rapido riferito alla presenza di materiale biologico residuo in determinate condizioni. Sono strumenti di monitoraggio igienico e la loro risposta può cambiare con matrice, superficie e sostanze utilizzate nella pulizia. Non misurano direttamente il singolo allergene e non dimostrano che una proteina specifica sia stata rimossa sotto il livello di interesse. Un valore basso non autorizza quindi a riportare nel dossier che «il latte» o «la soia» siano assenti, se la prova era un controllo aspecifico di ATP.
La distinzione è stata richiamata anche da rassegne delle autorità alimentari e da studi che confrontano metodi di pulizia e di controllo delle superfici. Un piano può combinare ATP per la sorveglianza generale e prove specifiche per allergeni nei passaggi critici, ma non deve attribuire al primo la selettività del secondo. Per valutare un residuo chimico non proteico può essere necessario un altro metodo ancora. È il pericolo definito, e non la disponibilità del kit più comodo, a determinare quale risultato sia utile per la decisione sul rilascio della linea.
ELISA e test rapidi specifici: cosa dicono e cosa non dicono
Le metodiche immunologiche, come ELISA, possono rilevare una proteina bersaglio con sensibilità e selettività proprie del kit e del campione. I dispositivi rapidi a flusso laterale possono essere utili per verifiche operative se validati per l’uso previsto, ma un risultato negativo significa soltanto che non è stata rilevata la sostanza entro le prestazioni della prova. Trattamenti termici, trasformazioni degli ingredienti, detergenti residui e condizioni di estrazione possono alterare la risposta; occorre quindi valutare l’idoneità del metodo per quella specifica matrice e superficie.
Il confronto con un’analisi quantitativa di riferimento può essere opportuno quando il criterio di accettazione richiede una concentrazione o una quantità misurabile. Per alcuni allergeni si possono considerare anche metodi strumentali alternativi, valutandone limiti e disponibilità. La scelta non deve essere descritta in termini di «test perfetto»: anche un metodo sensibile può presentare recuperi diversi fra acciaio, polimeri o guarnizioni. Il piano deve includere campioni positivi e negativi appropriati e una documentazione del limite di rilevazione nelle condizioni reali di campionamento.
Residui chimici, marker e altre prove
Non tutti i cambi di prodotto coinvolgono allergeni. Un estratto con un marcatore chimico ben definito può essere seguito, in determinate condizioni, con una tecnica cromatografica adatta a misurarlo; un detergente può richiedere controlli diversi da quelli destinati alla polvere precedente. Anche l’analisi visiva può essere utile per residui colorati, ma deve restare un controllo complementare quando particelle piccole o film sottili non sono percepibili. La quantità interessante e la sensibilità necessaria dipendono dal rischio del materiale e dal lotto successivo.
Le misure chimiche devono distinguere il residuo del prodotto precedente da eventuali interferenti dei detergenti o della nuova formula. Se il marcatore scelto è presente naturalmente in più ingredienti, la sua specificità può essere insufficiente per attribuire la contaminazione a un singolo lotto. Per questo una buona procedura definisce che cosa misurare, con quale metodo, a partire da quale campione e come interpretare il dato. Il ruolo dell’analisi HPLC negli integratori può aiutare a comprendere i limiti di una misura mirata rispetto ai controlli generici di igiene.
Come definire criteri di accettazione credibili
Non esiste una soglia universale di residuo valida per tutte le materie prime, tutti gli allergeni e tutte le linee di integratori. Un limite operativo deve essere derivato da una valutazione del pericolo, dalla sensibilità richiesta e dalle prestazioni del metodo usato per verificare la superficie o il risciacquo. Usare sempre lo stesso numero solo perché compare nel protocollo di un’altra azienda può essere fuorviante. Il risultato analitico deve inoltre essere espresso in unità coerenti con il campionamento e con il possibile trasferimento al prodotto successivo.
Una superficie misurata in centimetri quadrati non è automaticamente traducibile in una concentrazione nel lotto finito senza ipotesi di recupero, distribuzione e quantità di prodotto. La documentazione dovrebbe esplicitare le assunzioni, il recupero del metodo e la logica utilizzata per la soglia. Se i dati sono insufficienti, è più prudente richiedere ulteriori prove che attribuire un valore assoluto non giustificato. La validazione è utile proprio perché obbliga a collegare criteri e misure alla realtà della linea e alla destinazione del prodotto.
Il principio del caso peggiore
Nel progetto di validazione si individuano le condizioni in cui la pulizia può essere più difficile: un residuo oleoso o aderente, una formula ricca di polveri sottili, un punto geometrico nascosto, un intervallo di attesa particolarmente lungo prima della pulizia o un cambio tra prodotti con profili allergenici diversi. È possibile raggruppare situazioni simili per ridurre prove inutilmente ripetitive, ma il raggruppamento deve essere sostenuto da caratteristiche comparabili e dati, non dalla comodità del calendario produttivo. Un ingrediente nuovo può non rientrare nel gruppo preesistente.
Il caso più difficile non coincide necessariamente con il prodotto più concentrato: solubilità, adesione, granulometria e superficie di contatto possono avere maggiore importanza per la rimozione. Alcune parti delle apparecchiature possono richiedere smontaggio aggiuntivo; se la procedura di routine non lo prevede, la validazione di una pulizia più approfondita non dimostra automaticamente l’efficacia della routine più breve. Ogni prova deve rispecchiare ciò che verrà davvero eseguito dal personale, con tempi e attrezzature disponibili in produzione.
Quando una prova dà risultato non conforme
Se un tampone o un controllo specifico supera il criterio definito, la prima azione è impedire che la linea venga considerata rilasciata senza ulteriori valutazioni. Il protocollo dovrebbe prevedere chi riceve la segnalazione, come viene identificato il punto non conforme, se e come ripetere la pulizia, quali campioni riprelevare e chi autorizza la ripartenza. Non è sufficiente sostituire un test negativo a uno positivo precedente senza documentare l’indagine, perché il primo risultato contiene un’informazione sul processo che deve essere capita.
Le possibili cause includono procedura incompleta, punto non accessibile, guarnizione deteriorata, detergente inadatto, tempo di contatto insufficiente o interferenza analitica. Un evento ripetuto può richiedere modifica dell’istruzione e nuova valutazione della validazione, non solo maggiore frequenza dei tamponi. È essenziale considerare anche eventuali prodotti fabbricati dopo una pulizia non efficace e verificare il percorso di tracciabilità. Il rischio di trasporto tra lotti non si risolve soltanto sul piano delle superfici: riguarda la sicurezza e la conformità dei prodotti eventualmente esposti.
Esempio: cambio tra una formula con pesce e una senza
Consideriamo in modo puramente illustrativo una lavorazione contenente ingredienti derivati da pesce seguita da una formula che non li prevede. Prima del cambio, il responsabile qualità verifica se la stessa attrezzatura sia utilizzabile e quali parti entrino in contatto con i due materiali. La procedura di pulizia prevede condizioni e strumenti definiti, con particolare attenzione alle zone di accumulo. Un controllo visivo finale è parte minima della verifica dei residui evidenti; secondo la valutazione del rischio possono essere aggiunte prove specifiche per proteine pertinenti, purché il metodo sia adatto alla matrice.
Il risultato non deve essere esteso indebitamente. Un test negativo su una guarnizione non dimostra che tutto l’impianto sia privo di residui, né un’analisi di ATP può certificare l’assenza di proteine di pesce. Se il cambio è ricorrente, può essere utile raccogliere dati di validazione e verifica nel tempo per comprendere la capacità della procedura. La scelta di una linea dedicata, di una sequenza produttiva differente o di test più specifici dipende da rischi, volumi e possibilità tecniche. Lo scopo è poter spiegare, con evidenze, come si evita il trasferimento involontario di ingredienti.
Come costruire un protocollo leggibile e verificabile
Un documento di validazione dovrebbe descrivere obiettivo, attrezzatura, prodotti o famiglie considerati, caratteristiche del residuo, procedura di pulizia, punti di campionamento, metodi analitici e criteri di accettazione. Devono essere identificati chi esegue le operazioni, chi campiona, chi valuta il risultato e come si gestiscono le deviazioni. Le fotografie dei punti, i disegni delle apparecchiature e i risultati grezzi consentono a un revisore di comprendere ciò che è stato realmente fatto. È utile documentare anche le condizioni che possono rendere la prova non applicabile a modifiche future.
Una relazione che dichiara semplicemente «pulizia convalidata» senza indicare matrice, superficie e metodo dice poco sull’affidabilità della procedura. Per il conto terzi, dove il programma può cambiare rapidamente, il collegamento fra protocollo e pianificazione dei lotti è fondamentale. Le attività di gestione dei reclami e delle non conformità delle materie prime offrono contesto su come trattare le anomalie, pur essendo distinti dai controlli specifici di pulizia. Il documento deve guidare decisioni vere, non soltanto essere archiviato.
Riesame dopo una modifica di formula o macchina
Nuovi ingredienti, cambio di fornitore, diversa granulometria, sostituzione delle guarnizioni o introduzione di una pressa possono modificare il rischio residuo. Un sistema di controllo dovrebbe prevedere una verifica dell’impatto sul metodo di pulizia prima che la modifica entri nella produzione ordinaria. La revisione può essere limitata quando le evidenze esistenti coprono già lo scenario, oppure richiedere ulteriori prove mirate. Il criterio è scientifico e operativo: bisogna dimostrare che la procedura resti idonea all’uso previsto.
Anche i risultati delle verifiche periodiche possono segnalare la necessità di un riesame. Un aumento dei residui su uno stesso punto, pur restando temporaneamente entro il criterio, può indicare usura o peggioramento della tecnica di pulizia. I dati sono più informativi quando sono conservati nel tempo e non cancellati dopo il rilascio della linea. La manutenzione preventiva e la formazione del personale costituiscono parte della risposta, assieme alla revisione di strumenti e materiali impiegati.
Domande frequenti sulla pulizia tra lotti
Una superficie visivamente pulita è sempre priva di allergeni?
No. I residui possono essere invisibili. La normativa europea stabilisce almeno una verifica dei residui visibili in specifici cambi allergenici, ma un piano basato sul rischio può richiedere prove più sensibili e validazione della procedura.
ATP e ELISA misurano la stessa cosa?
No. L’ATP è un indicatore aspecifico di igiene in determinate condizioni; ELISA può essere progettato per rilevare proteine allergeniche definite. Un risultato dell’uno non va presentato come misura dell’altro.
Per la validazione è sufficiente un tampone sul punto più facile da raggiungere?
No. I punti devono rappresentare il rischio reale: zone difficili da pulire, guarnizioni, raccordi e superfici rilevanti per il contatto col prodotto successivo.
La procedura resta valida dopo aver cambiato detergente?
La modifica richiede almeno una valutazione documentata di impatto, perché l’efficacia può cambiare. In funzione del rischio e delle evidenze disponibili può servire ripetere una parte delle prove.
Il risultato che conta per il produttore conto terzi
La validazione della pulizia ha un valore concreto quando permette di conoscere i limiti di una procedura e di intervenire prima che un residuo passi al lotto successivo. Le istruzioni devono essere compatibili con le attrezzature e con il tempo realmente disponibile. Le verifiche devono rispondere al pericolo identificato e i risultati devono restare legati alla versione della procedura, alla formula e alla macchina. Una linea condivisa può essere gestita con un piano adeguato, ma nessun controllo singolo autorizza promesse assolute sull’assenza di ogni possibile contaminazione.
Per chi acquista una produzione conto terzi è utile sapere che l’azienda dispone di criteri di cambio, punti critici, registrazioni e una gestione delle deviazioni. Le prove non devono essere presentate come un beneficio del prodotto finito: riguardano la sicurezza del processo e la corrispondenza alle specifiche. Una buona gestione combina valutazione del rischio, pulizia ripetibile, verifiche appropriate e capacità di modificare la procedura quando i dati lo richiedono.
Fonti
- Regolamento (CE) n. 852/2004 sull’igiene dei prodotti alimentari, articolo 5 e allegato II.
- Regolamento (UE) 2021/382, modifica dei requisiti igienici europei relativi alla gestione degli allergeni e alla cultura della sicurezza alimentare.
- Regolamento (UE) n. 1169/2011, allegato II, sostanze e prodotti che provocano allergie o intolleranze.
- Enzyme solutions for the cleaning of allergens from milk, egg and gluten residues, Food Control, 2025, ricerca sperimentale su detergenti, residui allergenici e superfici differenti. DOI 10.1016/j.foodcont.2024.111098.
- Peanut butter adsorption onto surfaces and surfactant selection in cleaning and the effect on allergen recovery, Food and Bioproducts Processing, 2025. DOI 10.1016/j.fbp.2024.12.002.
- Allergen Removal and Transfer with Wiping and Cleaning Methods Used in Retail and Food Service Establishments, Journal of Food Protection, 2020. DOI 10.4315/JFP-20-025. Studio su superfici alimentari, non convalida direttamente i mixer per polveri.
- UK Food Standards Agency, review of the literature and guidance on food allergen cleaning, riesame delle evidenze e dei limiti dei diversi controlli.
Nota editoriale: approfondimento realizzato con assistenza di intelligenza artificiale e verifica delle fonti citate. L’immagine originale è illustrativa e non documenta una procedura sperimentale eseguita da Noebis Pharma. Le informazioni non sostituiscono il parere tecnico del responsabile HACCP o qualità, la valutazione dei rischi specifici della linea e i metodi analitici pertinenti ai materiali realmente utilizzati. Aggiornamento: ottobre 2026.