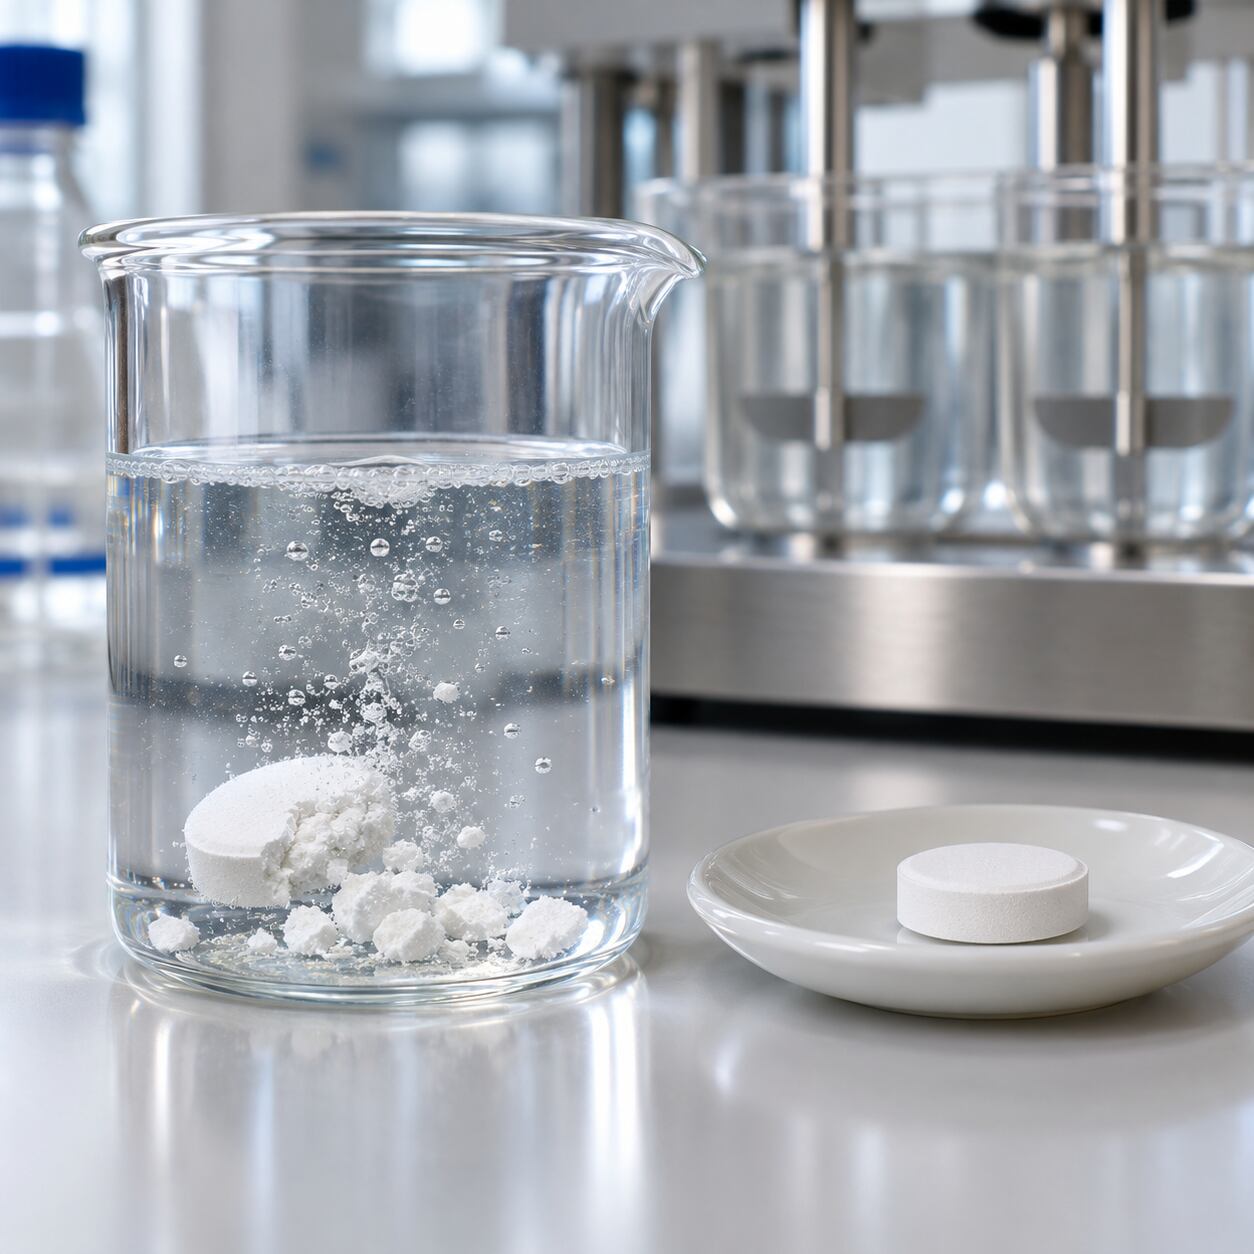
La differenza essenziale: una compressa può disgregarsi, cioè rompersi in frammenti nel liquido del test, senza che ogni componente si sia già disciolto a livello molecolare. La prova di disgregazione e quella di dissoluzione rispondono a domande differenti; per un integratore alimentare non vanno trasferiti automaticamente criteri e obblighi della farmacopea previsti per specifici medicinali.
Che cos’è la disgregazione di una compressa?
La disgregazione descrive la perdita dell’integrità fisica della forma solida in un mezzo definito, con condizioni controllate. In una compressa non rivestita, il liquido penetra tra particelle, pori ed eccipienti; il sistema può gonfiarsi, rompersi e formare aggregati più piccoli. Il test osserva la condizione fisica raggiunta entro un intervallo, non misura direttamente quanti milligrammi di un nutriente siano passati in soluzione. Questa distinzione è fondamentale quando si presentano specifiche a un cliente.
La United States Pharmacopeia descrive l’apparato di riferimento nel capitolo generale USP <701> Disintegration. Il capitolo ha avuto aggiornamenti armonizzati; la comunicazione USP indica l’entrata in vigore di una revisione dal 1° ottobre 2026. Parlare di «prova USP» senza citare la versione applicabile, la forma testata e l’apparato non descrive compiutamente il metodo.
Che cosa misura la dissoluzione?
La dissoluzione è un processo diverso: si determina quanto di una sostanza misurabile sia entrato nella fase liquida in condizioni prescritte, spesso costruendo un profilo nel tempo. Si devono scegliere mezzo, geometria dell’apparato, agitazione, temperatura, punti di prelievo e metodo analitico. Se il campione contiene sostanze multiple, non è detto che un unico indicatore descriva il comportamento di ciascuna. Per materie prime scarsamente solubili, disgregarsi rapidamente non implica automaticamente sciogliersi altrettanto in fretta.
Nei medicinali, i capitoli farmacopeici e le monografie possono prevedere specifici saggi di rilascio; le linee guida USP per i dati a supporto di dissolution e drug release mostrano perché metodo e specifica vadano giustificati. Non esiste un test universale di dissoluzione applicabile senza adattamenti a qualunque mix di vitamine, sali minerali ed estratti vegetali.
Perché una compressa può disfarsi senza diventare una soluzione?
Consideriamo una matrice con cellulosa microcristallina, minerali in polvere e un estratto botanico. Dopo l’immersione la compressa può perdere forma e disperdersi; tuttavia i componenti insolubili rimarranno come particelle sospese. Non si tratta necessariamente di un difetto del prodotto. Il comportamento atteso deve dipendere dalla formula, dalle condizioni d’uso e dal quesito di qualità a cui il test deve rispondere.
Il contrario merita attenzione: alcune sostanze molto solubili possono passare nel mezzo anche mentre la forma mantiene parti del proprio scheletro. Il tempo di disgregazione non è quindi una misura diretta di «assorbimento» e, a maggior ragione, non è una prova di biodisponibilità clinica nell’uomo. Servono dati specifici per affermare il rilascio di un ingrediente o collegarlo a un effetto fisiologico.
Come funziona in linea generale un disgregatore?
Un apparato classico utilizza un sistema di tubi portacampione disposto in un cestello che si muove in modo ripetuto nel liquido di prova. Il metodo stabilisce geometria, temperatura, eventuali dischi, tipo di mezzo, numero di unità e criteri di osservazione. Cambiare un componente dell’apparato o il mezzo può rendere i risultati non confrontabili; di conseguenza, scrivere sul CoA solo «disgregazione 15 minuti» senza il metodo completo è un’informazione incompleta.
La scelta del test dipende anche dalla grandezza delle unità, dal rivestimento e dall’obiettivo. La revisione USP <701> descrive, per esempio, configurazioni di apparato differenti per determinate dimensioni; non è lecito inventare un limite di minuti basandosi su una scheda promozionale. Un laboratorio deve identificare versione, configurazione e criterio appropriato prima di interpretare i dati.
Compresse, capsule e rivestimenti hanno esigenze diverse
Il guscio di una capsula, una compressa non rivestita e una compressa con rivestimento progettato per resistere in un determinato ambiente non hanno lo stesso percorso di disintegrazione. Per una capsula si osservano apertura e dispersione del contenuto; nel caso di rivestimenti speciali, alcune condizioni del test possono cambiare. L’eventuale presenza di sostanze oleose, fibre o sali influisce sulla lettura e sulla scelta del metodo.
Nei progetti conto terzi va evitato anche il semplice trasferimento di una dose da capsula a compressa assumendo identico comportamento. Il confronto con le capacità reali delle capsule riguarda volumi e densità, mentre la prova di disgregazione valuta un’altra proprietà. I due controlli sono complementari, non intercambiabili.
Forza di compressione e porosità: perché possono cambiare il risultato
Una pressa rotativa esercita un carico sul letto di polveri che viene trasformato in una struttura più o meno porosa. In molte formulazioni aumentare la densificazione può ridurre i canali disponibili per la penetrazione del liquido; ma il risultato non è lineare né uguale per ogni eccipiente. Materiali plastici, fragili, igroscopici o poco bagnabili reagiscono in modo diverso. Per capire una variazione occorre osservare densità, resistenza meccanica, umidità e composizione, non un singolo parametro.
Nei controlli di sviluppo, la guida sulla resistenza a trazione delle compresse aiuta a distinguere rottura meccanica e tenuta in acqua. Una compressa sufficientemente resistente per il confezionamento può comunque avere un comportamento di disgregazione non idoneo all’obiettivo progettuale; una compressa friabile, invece, può disperdersi presto ma rompersi durante la movimentazione.
Qual è il ruolo di lubrificanti ed eccipienti?
Stearato di magnesio, diluenti e altri ausili tecnologici possono modificare bagnabilità, attrito durante l’espulsione e coesione della compressa. Tempi di miscelazione, quantità di lubrificante e proprietà delle particelle possono avere conseguenze sulla riproducibilità del lotto. Non è corretto attribuire un tempo di disgregazione soltanto alla percentuale di un eccipiente senza misurare il sistema completo; formulazioni diverse possono mostrare risultati opposti.
Approfondiamo i meccanismi tecnologici nell’articolo sulla forza di espulsione e i lubrificanti. Un protocollo di sviluppo può valutare intervalli di miscelazione e forza di compressione, preservando però la documentazione di ogni prova. Cambiare più variabili contemporaneamente rende difficile attribuire la causa di un miglioramento o peggioramento.
Perché friabilità e disgregazione non vanno confuse
La friabilità misura la tendenza delle unità a perdere massa o integrità sotto sollecitazione meccanica in un apparato definito. La disgregazione, invece, osserva il comportamento nel mezzo liquido. Una compressa che supera un test di friabilità potrebbe richiedere un controllo specifico di disgregazione; viceversa, una compressa che si disperde facilmente in acqua potrebbe non resistere ai trasporti. Sono due rischi indipendenti che la progettazione deve bilanciare.
Per interpretare un risultato di robustezza meccanica occorre considerare il metodo del friabilometro USP <1216>. Nessuna etichetta di integratore può promettere una biodisponibilità migliore soltanto perché una compressa supera prove tecnologiche di laboratorio: servirebbero evidenze pertinenti sugli ingredienti, sulla forma e sul contesto d’uso.
Quale norma si applica agli integratori alimentari in Europa?
Gli integratori in Europa sono alimenti in forma predosata. La direttiva 2002/46/CE descrive il settore e le forme di presentazione; le regole generali sull’igiene alimentare sono definite dal regolamento (CE) 852/2004. I capitoli USP sono riferimenti tecnico-scientifici del mondo farmaceutico: usarli volontariamente come metodo può essere sensato, ma non significa che ogni integratore europeo sia sottoposto per legge alla stessa monografia di un medicinale.
La documentazione di qualità deve quindi chiarire ciò che è obbligatorio, ciò che è una specifica commerciale o contrattuale e ciò che viene scelto come prova tecnica di sviluppo. Anche negli Stati Uniti le specifiche GMP dei dietary supplements seguono una disciplina specifica, come spiegato dalla guida FDA 21 CFR Part 111; non vanno confuse con le norme applicabili automaticamente in Italia.
Come definire una specifica realmente utile
Una scheda di controllo dovrebbe indicare obiettivo del test, matrice e formulazione, versione del metodo, condizioni del mezzo, numero di unità, criteri di accettazione e modalità di registrazione di scostamenti. Se si osservano risultati borderline, occorre analizzare l’eventuale variazione della macchina, dell’umidità delle polveri, della densità delle compresse e delle condizioni di conservazione. La specifica deve essere motivata dal rischio del prodotto, non ereditata da un documento estraneo.
In una relazione tecnica B2B conviene riportare i dati del lotto e le relative condizioni di misurazione. Un valore «medio» non sostituisce l’esame della variabilità tra unità, particolarmente importante in produzioni industriali. La documentazione tracciabile riduce anche il rischio di confondere una prova di laboratorio con un risultato già convalidato sul prodotto finito.
La conservazione può modificare il comportamento in acqua?
Assorbimento di umidità, migrazione di componenti, cambiamenti della porosità e interazioni tra ingredienti possono influenzare, nel tempo, il comportamento fisico della forma solida. Una compressa che si disgrega in fase di sviluppo non mantiene necessariamente lo stesso tempo alla fine della vita commerciale. Le prove vanno collegate a packaging, ambiente e modalità di stoccaggio; non è valido dedurre la stabilità a due anni da un unico test al giorno zero.
Per un progetto conto terzi è utile integrare i controlli con il piano di lotti pilota: questi consentono di verificare ripetibilità e caratteristiche meccaniche prima della produzione. Anche il tempo di disgregazione può diventare un indicatore di tendenza solo se il metodo resta uguale e i dati sono confrontabili.
Domande frequenti
Una compressa che si disgrega ha già rilasciato tutto il principio attivo?
No. Disgregazione non equivale a completa dissoluzione; alcuni ingredienti restano particelle disperse o richiedono condizioni differenti.
Il tempo di disgregazione prova l’assorbimento nell’organismo?
No. Non è una misura clinica di biodisponibilità e non giustifica un claim di efficacia o di assorbimento superiore.
Quali capitoli USP vengono spesso citati?
Il capitolo generale <701> riguarda la disgregazione, mentre il <711> riguarda prove di dissoluzione: oggetto e condizioni vanno letti nella versione applicabile.
Tutti gli integratori in compresse devono superare un limite USP?
Non automaticamente: per gli integratori alimentari europei occorre distinguere requisiti legali, controlli scelti per qualità e specifiche contrattuali.
Una maggiore durezza causa sempre disgregazione più lenta?
No. Può influenzarla, ma contano formulazione, porosità, bagnabilità, eccipienti e altri fattori di processo.
Documenti tecnici e fonti normative
- USP, armonizzazione e revisione del capitolo <701> Disintegration.
- USP-NF, capitolo generale <701>.
- USP, Supporting Information for Dissolution/Drug Release/Disintegration Tests.
- Direttiva 2002/46/CE: integratori alimentari.
- Regolamento (CE) 852/2004: igiene alimentare.
- FDA, GMP dietary supplements e controllo delle specifiche.
Nota tecnica. La descrizione dei metodi farmacopeici non ne implica l’obbligatorietà universale per gli integratori alimentari. I parametri vanno stabiliti e giustificati nel contesto del prodotto, secondo la normativa pertinente e la documentazione del processo.